
Vol. 28 - Num. 111
Notas clínicas
Tracto fibroso pulmonar persistente: seguimiento clínico de un caso
Mar Gloria Antoñanzas Serranoa, Margarita Martínez Martínezb, Mercedes Cemeli Canob
aMIR-Medicina de Familia. CS Las Fuentes Norte. Sector II. Zaragoza. España.
bPediatra. CS Las Fuentes Norte. Sector II. Zaragoza. España
Correspondencia: MG Antoñanzas. Correo electrónico: marantonanzas@gmail.com
Cómo citar este artículo: Antoñanzas Serrano MG, Martínez Martínez M, Cemeli Cano M. Tracto fibroso pulmonar persistente: seguimiento clínico de un caso . Rev Pediatr Aten Primaria. 2026;28:361-5. https://doi.org/10.60147/c0ab525d
Publicado en Internet: 28-09-2026 - Número de visitas: 130
Resumen
Las enfermedades intersticiales pulmonares infantiles constituyen un grupo heterogéneo de entidades poco frecuentes y de etiología diversa. La fibrosis pulmonar idiopática en edad pediátrica es rara y su diagnóstico y evolución clínica no están bien establecidos.
Se presenta el caso de un niño de siete años con hallazgo radiológico persistente de un tracto fibroso pulmonar derecho detectado tras un episodio de fiebre y dolor torácico. La tomografía computarizada de alta resolución mostró una lesión fibroatelectásica localizada en el lóbulo medio, sin evidencia de afectación intersticial difusa.
Las enfermedades intersticiales pulmonares en la infancia presentan manifestaciones clínicas y radiológicas variables. La tomografía computarizada de alta resolución constituye una herramienta fundamental para la evaluación diagnóstica y el seguimiento de estas entidades, permitiendo caracterizar la extensión y distribución de las lesiones.
Ante hallazgos radiológicos persistentes en la infancia, incluso en ausencia de síntomas, es fundamental realizar una valoración diagnóstica adecuada y mantener un seguimiento clínico prolongado para detectar posibles cambios evolutivos o complicaciones.
Palabras clave
● Enfermedades pulmonares intersticiales ● Fibrosis pulmonar idiopáticaINTRODUCCIÓN
Las enfermedades intersticiales pulmonares infantiles (chILD, por sus siglas en inglés, childhood interstitial lung diseases) constituyen un grupo heterogéneo de entidades caracterizadas por afectación difusa del intersticio pulmonar, con etiologías diversas que incluyen alteraciones genéticas, inmunológicas, metabólicas o secundarias a exposiciones ambientales. Su prevalencia es baja, estimándose menos de 3,6 casos por millón de niños, lo que dificulta el conocimiento de su historia natural y la estandarización de criterios diagnósticos y terapéuticos1,2.
Dentro de este grupo, la fibrosis pulmonar idiopática (FPI) en edad pediátrica es una entidad infrecuente. A diferencia de la FPI del adulto, no se considera una enfermedad bien definida ni cuenta con criterios diagnósticos propios2. En la infancia, la FPI puede presentarse como un proceso difuso o, más raramente, como una lesión localizada con características fibróticas persistentes3.
A continuación, se presenta el caso de un niño con una lesión fibrótica pulmonar al que se realizó el estudio pertinente.
CASO CLÍNICO
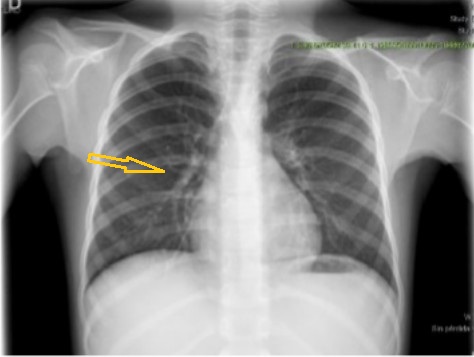
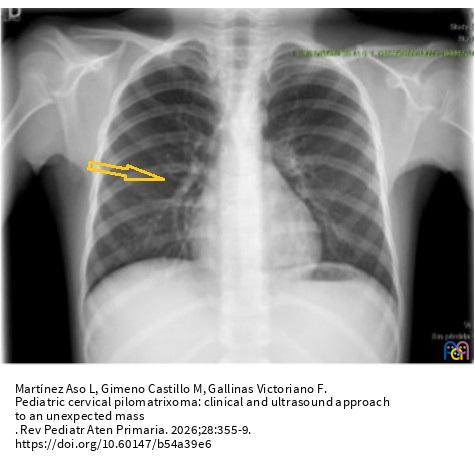
Varón de 7 años, sin antecedentes personales ni familiares de interés, que acudió a urgencias por fiebre, dolor torácico derecho y dificultad respiratoria. En la exploración física no se evidenciaron signos de distrés respiratorio ni alteraciones auscultatorias cardiopulmonares. La radiografía de tórax mostró un tracto fibroso pulmonar derecho, y el paciente fue dado de alta para continuar seguimiento por su pediatra de Atención Primaria (Figura 1).
| Figura 1. Tracto fibroso pulmonar. Radiografía de tórax postero-anterior donde se observa tracto fibroso pulmonar derecho |
|---|
 |
Tres meses después, la radiografía de control confirmó la persistencia de los hallazgos, por lo que fue derivado al servicio de Neumología Pediátrica. El paciente no presentaba tos crónica, episodios de atragantamiento, vómitos, reflujo gastroesofágico ni infecciones respiratorias de repetición. Mostraba un desarrollo pondoestatural adecuado. En cuanto al entorno, residía en una vivienda con humedades visibles en una sola habitación, convivía con un perro y un canario, y no había fumadores en el domicilio.
La espirometría basal forzada resultó normal. La analítica sanguínea (bioquímica, hemograma, complemento y perfil hepático) no mostró alteraciones relevantes, salvo ácido úrico <1,5 mg/dL. Se derivó a Nefrología, donde se confirmó una deficiencia combinada de cofactor de molibdeno, sin otras manifestaciones clínicas. El test de QuantiFERON® fue negativo.
Se realizaron varias pruebas del sudor con resultados intermedios (50-67 mmol/L). Ante estos valores, se solicitó estudio genético para fibrosis quística, sin detectarse mutaciones frecuentes en nuestro medio.
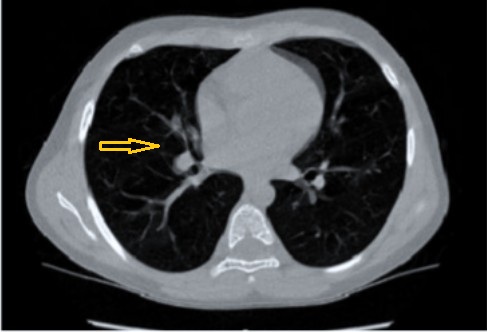
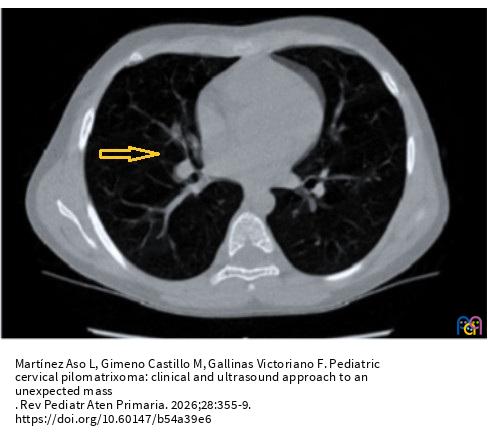
La tomografía computarizada de alta resolución (TCAR) evidenció una lesión fibroatelectásica localizada en el lóbulo medio, sin afectación difusa del parénquima pulmonar ni signos de enfisema. No se identificaron bullas ni bronquiectasias (Figura 2). Durante tres años de seguimiento, el paciente permaneció asintomático y con función pulmonar normal. Se repitió la TCAR a los tres años, sin observarse cambios respecto al estudio previo. Recientemente comenzó a presentar episodios de tos tras el ejercicio, por lo que se inició tratamiento con budesonida/formoterol con buena respuesta.
| Figura 2. Tracto fibroso pulmonar. Corte axial TCAR, donde se observa una lesión fibroatelectásica localizada en el lóbulo medio, sin afectación difusa del parénquima pulmonar ni signos de enfisema |
|---|
 |
DISCUSIÓN
La FPI en edad pediátrica es infrecuente y, a diferencia de la entidad bien definida en adultos, no se considera una enfermedad claramente delimitada en niños. En la infancia, la fibrosis pulmonar suele presentarse como parte de un espectro de enfermedades pulmonares intersticiales difusas pediátricas (chILD), un grupo heterogéneo de entidades con etiologías diversas, entre las que destacan alteraciones genéticas (principalmente en genes relacionados con el surfactante), enfermedades autoinmunes y exposiciones ambientales, más que como una entidad idiopática aislada2,4,5.
La sospecha diagnóstica de enfermedad pulmonar intersticial difusa pediátrica se basa en la presencia del denominado “síndrome chILD”, definido por la coexistencia de al menos tres de los siguientes cuatro criterios: síntomas respiratorios (tos crónica, taquipnea o intolerancia al ejercicio), signos clínicos respiratorios (crepitantes, hipoxemia o dificultad respiratoria), alteraciones en las pruebas de imagen o funcionales pulmonares compatibles con enfermedad pulmonar difusa y persistencia de la afectación respiratoria tras excluir causas más frecuentes6.
No existen criterios histológicos ni radiológicos específicos para FPI en Pediatría; los patrones clásicos descritos en adultos, como la neumonía intersticial usual con predominio basal y patrón en “panal de abeja”, son infrecuentes en niños. En cambio, los hallazgos radiológicos pediátricos suelen incluir reticulación, bronquiectasias de tracción, distorsión arquitectónica y opacidades en vidrio esmerilado, generalmente con distribución más difusa y sin predominio axial definido3.
Las técnicas de imagen son fundamentales en la evaluación diagnóstica de las chILD. La radiografía de tórax suele constituir el estudio inicial y puede mostrar infiltrados intersticiales, alveolares o mixtos, así como hiperinsuflación; sin embargo, rara vez permite establecer un diagnóstico específico y puede ser normal en fases iniciales o formas leves de enfermedad7. Actualmente, el abordaje diagnóstico recomendado debe ser escalonado y multidisciplinar, integrando especialmente la tomografía computarizada de alta resolución (TCAR) y el estudio genético, dada la creciente identificación de etiologías monogénicas asociadas a estas entidades. La TCAR permite evaluar con precisión la extensión y distribución de la afectación pulmonar, mejorando la exactitud diagnóstica y, en algunos casos, evitando la necesidad de biopsia1.
Los estudios funcionales en niños mayores suelen mostrar un patrón restrictivo, con reducción de la capacidad pulmonar total, de la capacidad vital forzada y del volumen espiratorio forzado en el primer segundo, manteniendo una relación FEV1/FVC normal o elevada7. En este caso, la espirometría normal y la estabilidad clínica durante el seguimiento apoyan la hipótesis de una afectación no progresiva o limitada.
El tratamiento de las chILD se basa en medidas de soporte y terapias dirigidas según la etiología subyacente. Entre ellas se incluyen oxigenoterapia, broncodilatadores, tratamiento antibiótico y corticoterapia sistémica. Los antifibróticos, como pirfenidona o nintedanib, se utilizan de forma experimental, con evidencia todavía limitada en edad pediátrica7.
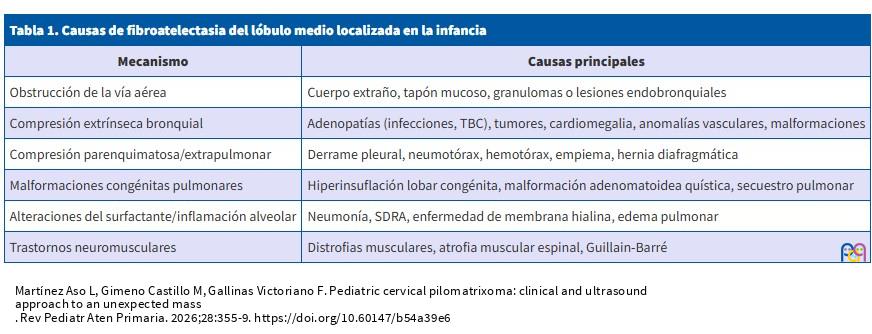
En nuestro caso, podría tratarse de una etapa precoz y en el momento actual, según los últimos criterios6, el paciente todavía no cumplía criterios de sospecha de enfermedad pulmonar intersticial difusa pediátrica (chILD), al presentar tos persistente e intolerancia al ejercicio, asociadas a hallazgos radiológicos localizados. La tomografía computarizada de alta resolución evidenció una lesión fibroatelectásica, hallazgo que, en el contexto clínico adecuado, y una vez descartadas otras causas más frecuentes (Tabla 1) apoyan la necesidad de ampliar el estudio de enfermedades intersticiales8.
| Tabla 1. Causas de fibroatelectasia del lóbulo medio localizada en la infancia | |
|---|---|
| Mecanismo | Causas principales |
| Obstrucción de la vía aérea | Cuerpo extraño, tapón mucoso, granulomas o lesiones endobronquiales |
| Compresión extrínseca bronquial | Adenopatías (infecciones, TBC), tumores, cardiomegalia, anomalías vasculares, malformaciones |
| Compresión parenquimatosa/extrapulmonar | Derrame pleural, neumotórax, hemotórax, empiema, hernia diafragmática |
| Malformaciones congénitas pulmonares | Hiperinsuflación lobar congénita, malformación adenomatoidea quística, secuestro pulmonar |
| Alteraciones del surfactante/inflamación alveolar | Neumonía, SDRA, enfermedad de membrana hialina, edema pulmonar |
| Trastornos neuromusculares | Distrofias musculares, atrofia muscular espinal, Guillain-Barré |
Dado que el resto de entidades fueron descartadas, la sospecha de nuestro paciente fue un síndrome chILD, siendo necesario un estrecho seguimiento ya que la evolución de la lesión nos indicara si la afectación es intersticial y precisa ampliar el estudio.
Este caso resalta la necesidad de mantener una actitud vigilante ante hallazgos radiológicos persistentes en la infancia, incluso en ausencia de síntomas. Asimismo, pone de manifiesto la relevancia de un seguimiento prolongado, dado el potencial riesgo de progresión hacia formas más extensas de fibrosis pulmonar o de desarrollo de complicaciones respiratorias a largo plazo9.
CONCLUSIÓN
La fibrosis pulmonar idiopática infantil, debe incluirse en el diagnóstico diferencial de lesiones fibrosas pulmonares persistentes. El abordaje diagnóstico exhaustivo, el seguimiento longitudinal y la integración de estudios metabólicos y genéticos son esenciales para establecer un diagnóstico preciso y orientar adecuadamente el manejo clínico10.
CONFLICTO DE INTERESES
Los autores declaran no presentar conflictos de intereses en relación con la preparación y publicación de este artículo.
RESPONSABILIDAD DE LOS AUTORES
Contribución de los autores: búsqueda bibliográfica y redacción del manuscrito (MGAS), búsqueda bibliográfica, corrección, revisión del manuscrito y enlace con el caso clínico (MMM, MCC).
Los autores confirman que tienen el consentimiento de los padres/tutores para publicar información de su hijo/a.
ABREVIATURAS
chILD: enfermedades intersticiales pulmonares infantiles (childhood interstitial lung diseases) · FEV1: volumen espiratorio forzado en el primer segundo (forced expiratory volume in 1 second) · FPI: fibrosis pulmonar idiopática · FVC: capacidad vital forzada (forced vital capacity) · TCAR: tomografía computarizada de alta resolución.
BIBLIOGRAFÍA
- Das S, Langston C, Fan LL. Interstitial lung disease in children. Curr Opin Pediatr. 2011;23(3):325-31. https://doi.org/10.1097/MOP.0b013e3283464a37
- Griese M, Kurland G, Cidon M, Deterding R, Epaud R, Nathan N, et al. Pulmonary fibrosis may begin in infancy: from childhood to adult interstitial lung disease. Thorax. 2024;79(12):1162-72. https://doi.org/10.1136/thorax-2024-221772
- DeBoer EM, Weinman JP, Ley-Zaporozhan J. Imaging of pulmonary fibrosis in children: a review, with proposed diagnostic criteria. Pediatr Pulmonol. 2024;59(4):845-54. https://doi.org/10.1002/ppul.26857
- Nathan N, Sileo C, Thouvenin G, Berdah l, Delestrain C, Manali E, et al. Pulmonary fibrosis in children. J Clin Med. 2019;8(9):1312. https://doi.org/10.3390/jcm8091312
- Borie R, Berteloot l, Kannengiesser C, Griese M, Cazes A, Crestani B, et al. Rare genetic interstitial lung diseases: a pictorial essay. Eur Respir Rev. 2024;33(174):240101. https://doi.org/10.1183/16000617.0101-2024
- Nathan N, Griese M, Michel K. Diagnostic workup of childhood interstitial lung disease. European Respiratory Review 2023 32(167):220188. https://doi.org/10.1183/16000617.0188-2022
- Ionescu MD, Popescu NA, Stănescu D, Enculescu A, Bălgrădean M, Căpitănescu GM, et al. The challenging diagnosis of interstitial lung disease in children—one case report and literature review. J Clin Med. 2022;11(22):6736. https://doi.org/10.3390/jcm11226736
- Torres Borrego J, López-Silvarrey Varela A, Rueda Esteban S. Atelectasias. Síndrome de lóbulo medio. Protoc Diagn Ter Pediatr. 2017;1:103-13.
- Clement A, Nathan N, Epaud R. Interstitial lung diseases in children. Orphanet J Rare Dis. 2010;5:22. https://doi.org/10.1186/1750-1172-5-22
- Laserna Martínez E, López-Campos Bodineau JL, Rodríguez Becerra E, Castillo Gómez J. Fibrosis pulmonar idiopática en una niña de 14 años. Arch Bronconeumol. 1999;35(8):404-6.